

L’autofagia (dal greco «auto» = sé e «phagein» = mangiare) è il processo mediante il quale componenti citoplasmatici, organelli danneggiati, patogeni intracellulari e aggregati proteici vengono convogliati ai lisosomi per la degradazione.
Si tratta di un meccanismo omeostatico universale in tutte le cellule eucariote, fondamentale per il turnover cellulare. In condizioni fisiologiche o di stress la sua attivazione risulta vantaggiosa, poiché elimina le parti compromesse e fornisce substrati energetici, favorendo la sopravvivenza della cellula.
L’accumulo di vescicole autofagiche in cellule sofferenti è quindi interpretato come risposta adattativa piuttosto che segno di morte; tuttavia, quando lo stress è eccessivo, l’autofagia può trasformarsi in una forma di morte cellulare programmata distinta morfologicamente e molecolarmente da apoptosi e necrosi: la cellula “autoconsuma” il proprio citoplasma fino all’autodistruzione.
Il pathway è coinvolto in numerosi contesti patologici (cancro, disordini metabolici e neurodegenerativi, malattie polmonari e cardiovascolari) e nella risposta a esercizio fisico e invecchiamento (Choi et al., 2013). L’equilibrio tra attivazione e inibizione è cruciale: un’attività cronica inadeguata altera la massa e la funzione di tessuti energivori come muscolo e miocardio.
La regolazione dipende da una rete di chinasi, fosfatasi e GTP-asi che controllano sintesi e maturazione delle vescicole; sono necessari ATP e nuova sintesi proteica. Benché lo schema molecolare sia stato parzialmente definito, molti dettagli restano oggetto di studio (Elmore 2007; Bialik & Eisenberg-Lerner 2010).
L’autofagia procede attraverso quattro fasi: (1) induzione, (2) formazione dell’autofagosoma, (3) fusione con il lisosoma e (4) degradazione / riciclo dei componenti idrolizzati. Nei mammiferi operano tre varianti: macroautofagia (la più studiata), microautofagia (invaginazioni della membrana lisosomiale) e autofagia chaperone-mediata – CMA, che riconosce selettivamente proteine contenenti motivi specifici grazie a chaperon citosolici.
Nella macroautofagia porzioni di citosol e organelli interi vengono inglobati dal fagoforo (derivato dal reticolo endoplasmatico) fino a formare l’autofagosoma a doppia membrana. Dopo la fusione con il lisosoma si ottiene l’autolisosoma, nel quale le idrolasi degradano il corpo autofagico; gli amminoacidi liberati ritornano al citosol come substrati energetici o plastici. Dati emergenti indicano che anche microautofagia e CMA concorrono all’omeostasi muscolare.
La regolazione è complessa e ruota intorno alla chinasi mTOR, sensore di nutrienti e inibitore del processo. In carenza di nutrienti mTOR si inattiva, consentendo l’attivazione del complesso VPS34–Beclin 1–VPS15–Ambra1–Atg14, che recluta LC3 sul nascente autofagosoma. La conversione da LC3-I a LC3-II (conjugata alla fosfatidiletanolammina) stabilizza la membrana; per questo LC3-II è il marcatore più affidabile della formazione degli autofagosomi nei mammiferi.
Con un “ruolo di Giano”, l’autofagia sostiene omeostasi, differenziamento, sopravvivenza e, in condizioni estreme, morte cellulare programmata. Durante digiuno, ipossia o assenza di fattori trofici mobilita riserve energetiche garantendo ATP e proteine essenziali; mediante mitofagia e lipofagia controlla la qualità di mitocondri, perossisomi, reticolo e gocce lipidiche, prevenendo l’accumulo di aggregati proteici e contrastando patologie come cancro, malattie neurodegenerative, infezioni. Inoltre partecipa alla risposta immunitaria eliminando patogeni intracitoplasmatici (xenofagia) e modulando l’infiammazione attraverso il mantenimento della funzione mitocondriale.
Nel muscolo scheletrico la degradazione delle proteine è affidata a due vie complementari: ubiquitin-proteasoma per le proteine solubili a breve vita e autofagia-lisosoma per proteine longeve e organelli. In condizioni cataboliche la proteolisi fornisce amminoacidi alla glicogenesi epatica e substrati energetici per organi vitali, ma un eccesso di degradazione compromette l’economia dell’organismo. L’attività autofagica nel muscolo è nota dagli anni ’70, ma solo tecniche recenti ne hanno chiarito la rilevanza per l’omeostasi miofibrillare.
L’autofagia esercita un duplice ruolo. Può favorire la degenerazione muscolare, ma è anche meccanismo di compenso che mantiene la quality control cellulare. Nelle distrofie da deficit di collagene VI (miopatia di Bethlem e congenita di Ullrich) il flusso autofagico protegge dal deperimento muscolare; la sua inibizione ne peggiora il decorso. In altre miopatie, come le forme autophagic vacuolar (malattia di Pompe, di Danon), l’accumulo massivo di autofagosomi deriva da disfunzione lisosomiale: rimane incerto se tale accumulo sia causa o effetto del danno, poiché l’inibizione dell’autofagia non migliora il fenotipo nei modelli di Pompe.
Il bilanciamento del flusso autofagico è quindi cruciale: un’attività eccessiva rimuove componenti essenziali, provoca atrofia e perdita di forza; un’attività insufficiente determina accumulo di proteine mal ripiegate, mitocondri difettosi e specie reattive dell’ossigeno, con conseguente stress del reticolo endoplasmatico e attivazione di vie pro-apoptotiche. In condizioni cataboliche (denervazione, digiuno, sepsi, cancro, AIDS) proteasoma e autofagia cooperano: le proteine poli-ubiquitinate sono indirizzate agli autophagosomes tramite l’adattatore p62/LC3, mentre mitocondri e reticolo sarcoplasmatico vengono inglobati e degradati nei lisosomi.
I dati suggeriscono che l’autofagia sia una «lama a doppio taglio». Se troppo elevata, riduce le strutture contrattili; se troppo bassa, favorisce aggregati tossici e instabilità miofibrillare. Alterazioni croniche, anche moderate, potrebbero contribuire alla sarcopenia senile, rendendo le fibre più vulnerabili ai danni meccanici e promuovendo atrofia. Un fine-tuning del sistema è quindi essenziale per muscoli sani lungo tutto l’arco della vita.
Autofagia ed apoptosi rappresentano processi fisiologici ben distinti all'interno della cellula. L'apoptosi è la forma di morte cellulare programmata (morte cellulare di Tipo I) meglio conosciuta. Essa si verifica attraverso l'attivazione di enzimi catabolici mediante cascate di segnale, che portano alla rapida demolizione delle strutture cellulari e degli organelli. La macroautofagia prevede che parti del citoplasma e gli organelli citoplasmatici siano sequestrati e indirizzati verso i lisosomi per la degradazione. Entrambi i processi rappresentano due modalità d'eliminazione di cellule e organelli superflui o danneggiati. L'autofagia rappresenta però anche una risposta d'adattamento delle cellule alla mancanza di nutrienti. La relazione funzionale tra apoptosi ed autofagia è complessa poiché in molte condizioni l'autofagia costituisce un processo di adattamento allo stress che protegge dalla morte cellulare; altre volte, invece, l'autofagia diventa una via alternativa di morte cellulare, detta "morte cellulare di tipo II" o "morte autofagica" (Maiuri et al., 2007).
In alcune circostanze, quindi, apoptosi e autofagia possono esercitare effetti sinergici, mentre in altre situazioni l'autofagia può essere indotta solo quando l'apoptosi è soppressa (Amelio I et al., 2011; Gonzalez-Polo RA et al., 2005). In termini generali, sembra che stimoli simili possano indurre sia l'autofagia che l'apoptosi, quindi è possibile riscontrare un fenotipo misto. In alcuni setting , infatti, autofagia e apoptosi sembrano essere interconnessi ed è stata ipotizzata l'idea che esistano degli "interruttori molecolari" tra i due processi (Piacentini et al.,2003). Si è supposto che i mitocondri possano avere un ruolo centrale nell'integrazione tra apoptosi e autofagia (Elmore et al., 2001).
L'autofagia è stata anche considerata un meccanismo protettivo contro l'apoptosi. Lemasyers e collaboratori (1998) hanno osservato che, negli epatociti primari, i mitocondri depolarizzati, una caratteristica dell'apoptosi, sono rapidamente eliminati dall'autofagia. L'eliminazione dei mitocondri danneggiati previene il rilascio di sostanze pro-apoptotiche dai mitocontri, prevenendo così l'apoptosi. Alcuni studiosi asseriscono che l'apoptosi e autofagia si escludono reciprocamente e che le diverse morfologie sono attribuite, in parte, a distinti eventi biochimici e molecolari (Gozuacik e Kimchi, 2004). In alcune cellule e in determinate condizioni le caratteristiche morfologiche dell' autofagia potrebbero verificarsi prima della morte cellulare per apoptosi, il che significa che l'autofagia potrebbe rappresenta una prima fase di apoptosi.
Diversi studi sono stati condotti al fine di comprendere più in profondità il delicato equilibrio esistente tra apoptosi ed autofagia ed in grado di garantire la vitalità cellulare in condizioni sperimentali diverse, quali: assenza di nutrienti, inibizione a livello genetico (small interfering RNA contro geni Atg) o farmacologico (3-metiladenina, clorochina, bafilomicina A1) (Figura 17).

Figura 17. Cross talk tra Autofagia, Apoptosi e Necrosi programmata.
Da questi studi sono emerse alcune informazioni importanti: l'autofagia, in condizioni di privazione di nutrienti, può conservare l'omeostasi cellulare sopprimendo il processo di morte cellulare attraverso il recupero di metaboliti endogeni e la eliminazione di organelli danneggiati,come i mitocondri, che rilasciano proteine che inducono l'apoptosi (Boya et al., 2005). Da un punto di vista molecolare, le proteine appartenenti alla famiglia Bcl2 sono coinvolte in entrambi i processi cellulari. In generale, il tipo di stimolo iniziale risulta determinante a stabilire quale processo sarà dominante tra autofagia e apoptosi. Ad esempio, mentre condizioni di carenza di nutrienti attivano l'autofagia per recuperare ATP, così il danneggiamento del DNA o l'attivazione di recettori di morte (via estrinseca dell'apoptosi) innescano direttamente l'apoptosi precludendo qualsiasi simultanea risposta autofagica.
Recentemente sono stati chiariti, a livello molecolare, alcuni dei meccanismi coinvolti nell'attivazione di questi due processi e si sono evidenziati i segnali che legano apoptosi ed autofagia o che indirizzano la risposta cellulare in una delle due direzioni. Tuttavia si ritiene che le conoscenze attuali sulle intersezioni molecolari tra l'autofagia e l'apoptosi sono ancora largamente frammentarie ed incomplete (Maiuri et al., 2007; Ouyang L. et al., 2012).
L'esercizio influenza l'omeostasi della cellula muscolare modificando l'ambiente intra- ed extracellulare, compromettendo lo stato energetico e allungando le membrane. Questi fattori di stress conducono ad un rimodellamento del muscolo attraverso eventi di trascrizione e di trasduzione finalizzati a far fronte ad ulteriori modifiche dell'omeostasi cellulare indotte dall'esercizio. Questi aggiustamenti danno luogo agli effetti benefici dell'esercizio per la salute e migliorano anche le prestazioni sportive. Tuttavia, il rimodellamento implica che la degradazione delle proteine sia, almeno transitoriamente, attivata. Alcuni sistemi enzimatici sono coinvolti nella degradazione delle proteine muscolari.
Accanto al ruolo delle calpaine, caspasi e metallo proteine, l'attivazione del sistema ubiquitin-proteasoma nel muscolo scheletrico durante esercizi di resistenza (endurance exercise) è stato oggetto di particolare attenzione negli ultimi anni (Jamart C, et al., 2012; Kim HJ, et al., 2011). Più recentemente è stato dimostrato che anche l'esercizio di endurance è uno stimolo che induce l'autofagia nei tessuti (Grumati P, et al., 2011; He C, et al. 2012; Jamart C, et al., 2012; Lira VA, et al., 2013).
La macroautofagia -qui chiamata autofagia- è un processo catabolico cellulare che fornisce costituenti cellulari, incapsulati all'interno di vescicole a doppia membrana chiamate autofagosomi (AP), ai lisosomi, i quali provvedono alla loro degradazione. L'autofagia può processare numerosi costituenti cellulari, incluse le proteine solubili, gli aggregati proteici e i mitocondri (Bechet D, et al., 2005; Kirkin V, et al., 2009). L'identificazione nei mammiferi dei geni dell'autofagia e delle proteine ad essa correlate (Atg) ha permesso di comprendere i meccanismi molecolari responsabili per la formazione dell'autofagosoma (AP) (Klionsky DJ, 2007).
L'autofagia inizialmente era considerata un processo non selettivo di degradazione della massa. Attualmente sono disponibili evidenze che documentano che l'autofagia può avere, come bersaglio aggregati di proteine e organelli, ed è quindi un processo del tutto selettivo. Per la rimozione selettiva di specifici substrati è noto che sono richieste alcune proteine, incluso il p62/sequestosoma1 (SQSTM1) (Pankiv S, et al., 2007). La Mitofagia si riferisce alla degradazione selettiva dei mitocondri attraverso l'autofagia ed è necessaria per mantenere una sana rete mitocondriale, attraverso l'eliminazione selettiva di mitocondri vecchi e/o danneggiati (Youle RJ and van del Bliek AM, 2007). Le reti mitocondriali sono dinamiche e sono governate da processi di fusione e di scissione. Questi processi permettono alla cellula di possedere una rete mitocondriale interconnessa e continuamente rinnovata. Sembra inoltre che, un aumento dei processi di scissione mitocondriale, preceda la mitofagia (Youle RJ and van del Bliek AM, 2007).
L'autofagia, nel muscolo scheletrico, è attivata da numerosi stimoli catabolici come la privazione di cibo, la denervazione e la sepsi (Mammucari C et al., 2007; Mofarrahi M, et al.,2012; Zhao J, et al., 2007). Tuttavia, l'evidenza della necessità di un livello basale di autofagia per mantenere l'integrità delle miofibrille è stata contrastata dalla visione di un sistema coinvolto solo nell'atrofia muscolare (Masiero E, et al., 2009). Molto recentemente è emerso che l'attivazione del sistema autofagia-lisosoma è un processo essenziale per l'adattamento del muscolo scheletrico dopo l'esecuzione di esercizi di endurance (endurance training) (Lira VA, et al., 2013). Pertanto, è sembrato importante studiare le condizioni fisiologiche dell'esercizio durante il quale l'attivazione dell'autofagia è ottimizzata. Gli autori di questo lavoro preso in considerazione come caso studio (Jamart C et al., Am J Physiol Endocrinol Metab, August 20, 2013 (in press)) hanno ipotizzato che l'autofagia sia attivata in misura maggiore quando l'esercizio di endurance è effettuato in una condizione di digiuno piuttosto che in una condizione di sazietà. A tal proposito, e costituisce l'obiettivo secondario dello studio, gli autori si propongono di spiegare i meccanismi molecolari sottostanti la regolazione dell'autofagia indotta da esercizio nelle sopramenzionate condizioni nutrizionali (digiuno e sazietà).
Trentasei topi C57BL6 femmine (di 12 settimane ) sono state fornite dalla Jansen (Le Genest-Saint-Isle, France). Gli animali erano alloggiati a 22°C con un ciclo di 14 ore di luce (dalle 7 alle 21) e 10 ore di buio, e con libero accesso al cibo e all'acqua. Tutte le procedure erano approvate dal Comitato Etico per le pratiche sugli animali da esperimento dell'Università cattolica di Louvain. Le condizioni di alloggio erano in accordo con la legge Belga del 6 Aprile 2010 sulla protezione degli animali di laboratorio. Gli animali sono stati divisi in 4 gruppi (n=9 topi per gruppo) in accordo con la condizione nutrizionale e l'esercizio: gruppo 1) Sazietà+Riposo (Fed+Rest); gruppo 2) Sazietà+Esercizio (Fed+Run); gruppo 3) Digiuno+Riposo (Fasted+Rest); gruppo 4)Digiuno+Esercizio (Fasted+Run).
Gli animali hanno effettuato tre esercizi preliminari di avvicinamento con velocità 8metri/min per 10 minuti per familiarizzare con il tapis roulant in movimento. L'intervallo tra due sessioni di familiarizzazione era di almeno due giorni e l'ultima sessione di familiarizzazione era organizzata tre giorni prima dell'esperimento. Il giorno dell'esperimento, i gruppi esercitati hanno corso per 90 minuti alla velocità di 10m/minuto, che corrisponde alla intensità minima per questa specie di topi (circa 55% di VO2max) (Zbinden-Foncea H, et al., 2012). Si è scelto la durata di 90 minuti perché studi precedenti hanno dimostrato che, nei differenti gruppi di muscolo scheletrico dei topi sottoposti ad esercitare la corsa, a questa durata si verifica una fase di plateau- es. nessun ulteriore aumento nell'accumulo del numero di autofagosomi (He C, et al., 2012), per cui è stata ritenuta ottimale. Ai gruppi a digiuno era impedito l'accesso al cibo alle 23,30, durante il ciclo di buio. I topi del gruppo Digiuno+Corsa hanno iniziato l'esercizio dopo 8 ore dalla privazione di cibo.
Ai topi è stata somministrata un'iniezione intraperitoneale di una dose letale di un mix di ketamina (200mg/kg) e xilazina (20mg/kg). La profondità dell'anestesia era cercata dall'assenza di riflessi della palpebra e delle zampe. Gli animali esercitati erano sacrificati immediatamente dopo aver completato l'esercizio. I topi a digiuno erano sacrificati dopo 9.5 ore dall'eliminazione del cibo. I muscoli gastrici di destra e sinistra erano escissi, asciugati e immediatamente congelati in nitrogeno liquido. Il sangue venoso era raccolto dalla vena cava inferiore usando una siringa 26G e conservato in ghiaccio in un tubo EDTA fino alla centrifugazione. I campioni di plasma erano raccolti dopo centrifugazione a 10.000g per 5 minuti. Tutti i campioni erano conservati a -80°C prima di ulteriori analisi.
La concentrazione di insulina nel plasma era determinata dall'ELISA test, usando il kit ultrasensibile all'insulina di topo fornito da Mercodia (Uppsala, Svezia) e seguendo le istruzioni del produttore. Brevemente, 25µl di plasma di ogni campione erano messi su una piastra rivestita di anticorpo monoclonale anti-insulina di topo. 100µl di anticorpo monoclonale anti-insulina di topo perossidasi-coniugato era aggiunto e, agitando delicatamente, incubato per 2 ore a temperatura ambiente. Successivamente, i tubi sono stati lavati per 6 volte per eliminare gli anticorpi non coniugati. Gli anticorpi coniugati sono stati misurati facendoli reagire con un substrato di 200µl di tetrametilbenzidina (TMB). Dopo 15 minuti di incubazione con TMB, sono stati aggiunti 50µl di una soluzione di arresto contenente 0.5M di acido solforico (H2SO4). La piastra è stata agitata per 5s prima di leggere l'assorbimento a 450nm. I campioni sono stati valutati in duplicato e la concentrazione è stata determinata sulla base dei calibratori del kit.
I muscoli sono stati schiacciati in nitrogeno liquido usando mortaio e pestello. I muscoli polverizzati sono stati omogeneizzati in ghiaccio secco contenente 20mM, pH7.0, di Tris, 270mM di saccarosio, 5mM di EGTA, 1mM di EDTA, 1% di Tritob X-100, 1mM sodio ortovanadato, 50mM di ß-sodioglicerofosfato, 5mM di sodio pirofosfonato, 50mM di fluoruro di sodio, 1mM di DDT (1,4-ditiotreitolo) e un cocktail inibitore della proteasi contenente 1mM di EDTA. Dopo incubazione in ghiaccio per 5 minuti, gli omogenati sono stati centrifugati per 10minuti a 10.000g, 4°C. I supernatanti sono stati immagazzinati a -80°C. Il contenuto in proteine è stato determinato usando il kit per l'analisi proteica DC (Bio-Rad, Nazareth Eke, Belgium) usando il siero di albumina bovina come standard.
Le proteine (20-40µg) sono state mescolate con un tampone campione Laemmli. Per le misure dei carbonili proteici, 10µg di proteine sono state derivatizzate con 2,4-dinitrofenilidrazina prima dell'elettroforesi, come descritto dal kit di ossidazione delle proteine della Merck Millipore (Billerica, MA, USA). Le proteine sono state separate da SDS-PAGE per 2 ore all'intensità costante di 40mA e trasferite su membrane PVDF a 80V per 2.5 ore. Dopo un blocco per 1 ora in 0.1% Tween 20 Tris-buffered saline (TBST) e 5% di latte secco non grasso, le membrane sono state incubate per tutta la notte a 4°C con uno dei seguenti anticorpi primari: dinitrofenil (Sigma Aldrich, Diegen; Belgio), fosfo-AktSer473, fosfo-AktThr308, Akt, fosfo-5'-AMP-attivato protein kinasi alphaTh172 (AMPKaTh172), AMPKa, Atg4b, Atg12, Beclin-1, fosfo-dinamin-correlate protein1Ser616(DRP1 Ser616), DRP1, fosfo-factor4E legante proteina1Thr37/46 (4E-BP1Thr37/46), 4E-BP1, eukaryotic elongation factor2 (eEF2), fosfo-eukaryotic initiation factor2 alphaSer51 (eIF2aSer51), eIF2a, fosfo-Forkhead box contenente O-sublass3aThr32 (FoxO3aThr32), FoxO3a, microtubule-associato protein1 light chain3b (LC3b), fosfo-p38Thr180/Tyr182, p38 (non specifico di una determinata isoforma), foso-p70-ribosomal s6 kinasiThr389 (S6K1Thr289), fosfo-UNC-51-like kinasi1 (ULK1)Ser757, ULK1Ser555, ULK1Ser317, ULK1 (Cell Signaling Technology, Leide, Olanada), Bcl-2/E1B-19kD interacting protein3 (BNIP3), ?-aminobutyric acid receptor-associated protein (Gabarap)-like1 (Gabarapl1), Parkin (Abcam, Cambridge, United Kingdom), S6K1 (santa Cruz Biotechnology, Heidelberg, Germania) o p62/SQSTM1 (Progen Biotechnik, Heidelberg, Germania).
Le membrane sono state lavate tre volte con TBST e incubate per 1 ora a temperatura ambiente con un anticorpo secondario coniugato a perossidasi di rafano (horseradish peroxidase) (Sigma-Aldrich). Più di tre lavaggi sono stati effettuati prima della individuazione tramite chemiluminescenza con ECL-Plus Western blotting kit (Amersham Biosciences, Diegem, Belgio). Le membrane sono state quindi fotografate con GBox system, usando il software Gene Snap. L'intensità del segnale era addensato usando GeneTool Program. I livelli di espressione sono stati normalizzati a eEF2, la cui espressione è insensibile ai trattamenti. Le proteine fosforilate sono state corrette per le forme totali. Quando non menzionate, le forme totali di fosfo-proteine sono rimaste immodificate in tutte le condizioni sperimentali.
I muscoli sono stati schiacciati in nitrogeno liquido usando mortaio e pestello. I muscoli polverizzati sono stati omogeneizzati in 1ml di Trizolo. L'isolamento del RNA è stato condotto in accordo con le istruzioni del produttore, la qualità e quantità di RNA è stata valutata con lo spettrofotometro Nanodrop. La trascrizione inversa è stata ottenuta da 1µg di RNA usando iScriptTMcDNA Synthesis kit ottenuto da bio-Rad, in accordo alle istruzioni del produttore. I primers usati per PCR quantitativo sono elencati nella Tavola 1. Gli esprimenti sono stati condotti con il termociclatore MyIQ2, alle seguenti condizioni: 3min a 95°C, seguiti da 35 cicli di 30s a 95°C, 30s a 60°C e 30s a 72°C. Per ogni gene, tutti i campioni sono stati gestiti in duplicato sulla stessa piastra. Ogni reazione è stata processata in un volume di 10µl contenente 4.8 IQ SybrGreen SuperMix (Bio-rad), 0,1 µl di ogni primer (100nM finali) e 5µl cDNA della diluizione appropriata. Le curve di fusione sono state sistematicamente valutate per il controllo di qualità. I relativi livelli di espressione di mRNA sono stati normalizzati a proteina ribosomiale L19 (ROL19), la cui espressione non era sensibile ai trattamenti.
. I valori sono riportati nelle figure come medie±ES (Errore Standard della media). Il test ANOVA a due vie è stato eseguito per valutare la significatività statistica. E' stato applicato il test Bonferroni post-hoc. Dal momento che la concentrazione plasmatica era al di sotto della soglia di detenzione in qualsiasi animale nella condizione di digiuno, è stato usato un rank test non parametrico. La significatività statistica era considerata per p0.05.
Innanzitutto è stato esaminato se, quando l'esercizio era combinato con il digiuno, ci fosse un maggior aumento delle proteine correlate all'autofagia (Fig1) e dei geni correlati all'autofagia (Fig.2). Come marker della presenza di AP nella cellula è stata considerata la forma lipidated di LC3b (LC3b-II), già ampiamente usata (Barth S, et al., 2010), mentre per valutare la sintesi di AP è stato determinato di rapporto di LC3b-II sulla forma non-lipidated(LC3b-I), considerato come un test affidabile (Klionsky DJ, 2007). LC3b-II era più alto dopo l'esercizio o il digiuno e la combinazione dei due stimoli ha determinato un ulteriore aumento di LC3b-II (Fig.1B). La forma non-lipidated di LC3b(LC3b-I) era drasticamente ridotta con il digiuno e non era influenzata successivamente dall'esercizio (Fig.1A). Come conseguenza, il rapporto LC3b-II/I era drammaticamente aumentato in risposta al digiuno (Fig.1C). Lc3bm RNA era aumentato a seguito dell'esercizio nella condizione di digiuno, ma non in quella di sazietà (Fig.2A).
Benchè Gabarapl1 mRNA è risultato elevato in vari modelli di atrofia associata ad un aumento dell'autofagia (Mammucari C et al., 2007; Zhao J, et al., 2007), la determinazione dell'espressione della proteina è meno comune. Come per la sottofamiglia LC3, l'attaccamento dei membri della sottofamiglia Gabarap alla membrana AP dipende dalla loro coniugazione alla fosfodietiletanolamina (Kabeya Y, et al., 2004). Contrariamente a LC3b, l'aumento del rapporto Gabarapl1-II/I nel gruppo Digiuno+Corsa (Fig.1F) era dovuto solamente alla deplezione della forma non-lipidated (Fig.1D), mentre la forma lipidated era rimasta inalterata (Fig.1E). Similarmente a Lc3b, Gabarapl1 mRNA era più alto quando digiuno ed esercizio erano cumulati.
I complessi Atg12-Atg5-Atg16L erano specificamente legati al fagoforo (doppia membrana che precede la formazione dell'autofagosoma) ma dissociati dopo il completamento della formazione dell'AP (Mizushima N, et al., 2003a; Mizushima N, et al., 2003b). Quindi, un aumento nella presenza di questi complessi può essere usato come marker del fagoforo ( Weidberg H, et al., 2011). Nel presente studio, Atg5 forma coniugata di Atg12 (cAtg12) era aumentata solo quando l'esercizio era combinato con il digiuno (Fig.1G). L'Atg4b proteasi ha un'ampia specificità verso tutti gli Atg8 di mammifero(Hemelaar J, et al., 2003) ma preferenzialmente scinde LC3 (Kabeya Y, et al., 2004). Atg4b in questo esperimento tendeva a diminuire a seguito del digiuno (Fig.1H; P=0.065), possibilmente a causa di una ridotta delipidizzazione di LC3b.
L'accumulo di LC3b-II all'interno della cellula può essere dovuto a difetti nella degradazione da lisosoma, che può essere valutata attraverso l'accumulo di p62/SQSTM1 (Mizushima N, and Yoshimori T, 2007). In questo esperimento, p62/SQSTM1 è rimasto stabile nei gruppi Sazietà+Corsa e Digiuno+Riposo e tendeva a diminuire nel gruppo Digiuno+Corsa (P=0.079, Fig.1I). Questo trend è stato accoppiato ad un aumento della p62 mRNA nel gruppo Digiuno+Corsa (Fig.2C), e questo risultato fa supporre che vi è stato un aumento nel turnover di p62/SQSTM1.
Gli sperimentatori hanno poi valutato se l'aumento osservato dei markers dell'autofagia potesse essere associato a variazioni del rimodellamento dei mitocondri e dei markers della mitofagia. Si è osservato che l'esercizio ha indotto la fosforilazione di DP1Ser616 promuovendo, potenzialmente, la fissazione mitocondriale attraverso la translocazione di DRP1 alla membrana mitocondriale (Taguchi N, et al., 2007) (Fig.3A). DRP1 mRNA non era modificato dall'esercizio, ma era diminuito nella condizione di digiuno (Fig.3D). E' noto che BNIP3 promuove la mitofagia interrompendo il potenziale di membrana mitocondriale (Sandoval H, et al, 2008). Nell'esperimento in questione, la proteina BNIP3 era aumentata a seguito del digiuno negli animali a riposo ma questo aumento è stato completamente invertito dall'esercizio (Fig.3B).
Poiché Bnip3 mRNA era anche più alto nella condizione di digiuno ed è rimasto elevato dopo l'esercizio (Fig.3E), è stato ipotizzato che il digiuno abbia aumentato l'espressione di BNIP3, che veniva invece degradata durante l'esercizio attraverso una più alta attività mitofagica. Similmente, Parkin, che è una ubiquitinligasi che media la ubiquilazione dei mitocondri (Youle RJ and van der Bliek AM, 2012) era più alta nel gruppo Digiuno+Riposo mentre l'esercizio ha causato una rimozione di questa proteina (Fig.3C). Parkin mRNA è rimasta inalterata in tutte le condizioni (Fig. 3F). Il principale regolatore della biogenesi mitocondriale Pgc1a era più alto dopo l'esercizio, ma non era alterato dallo stato nutrizionale (Fig.3C). I markers di fusione mitocondriale Mfn1 e Mfn2 non sono risultati influenzati né dal protocollo di esercizio né dallo stato nutrizionale degli animali (Fig.3H, I).
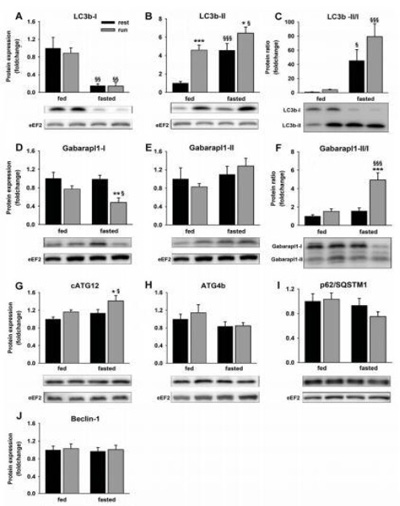
Figura 1. Cambiamenti nelle proteine legate all' autofagia in risposta ad esercizi svolti su tapis roulant eseguiti sia in condizioni di digiuno, sia in condizioni di sazietà. I valori sono presentati come medie ± ES. *p< 0.05 , **p< 0.01 , ***p< 0.001 confrontati a riposo (effetto dell' esercizio). §p< 0.05 , §§p< 0.01 , §§§p< 0.001 confrontati con lo stato di sazietà (effetto del digiuno). Wester blots rappresentativi sono aggiunte sotto ogni variabile. Aggiustamento per contrasto e brillantezza era applicato all'intera figura.

Figura 2. Cambiamenti nei geni correlati all' autofagia in risposta ad esercizi svolti sul tapis roulant eseguiti sia in condizioni di digiuno, sia in condizioni di sazietà. I valori sono presentati come medie ± ES. *p< 0.05 , confrontati a riposo (effetto dell' esercizio). §p< 0.05 , §§p< 0.01 , §§§p< 0.001 confrontati con lo stato di sazietà (effetto del digiuno).
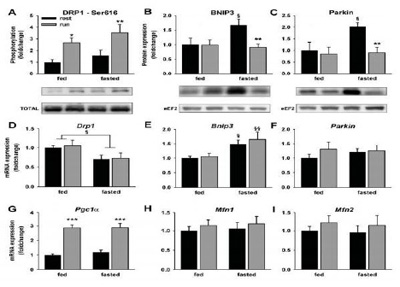
Figura 3. Cambiamenti nella fissione, mitofagia, biogenesi mitocondriale e nella fusione dei markers correlati all' autofagia in risposta ad esercizi svolti sul tapis roulant eseguiti sia in condizioni di digiuno, sia in condizioni di sazietà. I valori sono presentati come medie ± ES. *p< 0.05 , confrontati a riposo (effetto dell' esercizio). §p< 0.05 , §§p< 0.01 , confrontati con lo stato sazietà (effetti del digiuno). Appropriate Wester blots rappresentativi sono aggiunte sotto ogni variabile. Aggiustamento per contrasto e brillantezza era applicato all'intera figura.
Il proposito secondario del presente studio era spiegare i meccanismi molecolari sottostanti la più alta attivazione dell'autofagia quando l'esercizio veniva effettuato in una condizione di digiuno. L'autofagia è trascrizionalmente attivata da FoxO3a e inibita post-translazionalmente dal target mammifero di rapamicina (mTORC1) (Kim J, et al., 2011; Mammucari C, et al., 2007). Entrambe le proteine sono controllate dalla via insulina/fosfoinositide-3-kinasi(PI3K)/Akt. Nell'esperimento, l'esercizio ha fortemente ridotto la concentrazione plasmatica di insulina (Fig.4A), la quale non era rilevabile quando l'esercizio e il digiuno erano combinati, e quindi la sua concentrazione era più bassa di 4.35 pM, come specificato dal produttore (Mercodia). Similmente al pattern dell'insulina, lo stato di fosforilazione di Akt sia su Ser473 (Fig.4B) che Thr308 (Fig.4C) era più basso nel gruppo Digiuno + Corsa. Akt previene la traslocazione nucleare di FoxO3a fosforilando i residui multipli di questo fattore di trascrizione tra i quali vi è Thr32 (Greer El and Brunet A, 2005). Nel gruppo Digiuno + Riposo è stato osservato un aumento in FoxO3aThr32 (Fig.4E).
Conseguentemente, il rapporto tra FoxO3aThr32 e la sua forma totale era diminuito quando l'esercizio era condotto in una condizione di digiuno (P=0.004, dati non mostrati), supportando l'idea di una traslocazione nucleare di FoxO3a in questa condizione. Per valutare l'attività di mTORC1 gli autori hanno misurato lo stato di fosforilazione di S6K1 e 4E-BP1, due target a valle di mTORC1. S6K1Thr389 era drammaticamente diminuito a seguito dell'esercizio e del digiuno (Fig.4F) e lo stato di fosforilazione di 4E-BP1Thr37/46 era più basso nel gruppo Digiuno + Corsa (Fig.4G), suggerendo che l'attività di mTORC1 era più ridotta in questi animali. mTORC1 è anche una chinasi per ULK1Ser757, e la sua attività regola l'induzione dell'autofagia (Kim J, et al., 2011). ULK1Ser757 era ampiamente de-fosforilata in risposta all'esercizio combinato con il digiuno (Fig.4H). La forma totale di ULK1 era up-regolata dall'esercizio e dal digiuno ma i due stimoli non era addizionali (Fig.4I). L'autofagia può anche essere attivata dal sensore di energia AMPK, che tra l'altro fosforila ULK1 in più siti (Greer EL et al., 2007; Kim J, et al., 2011). Nell'esperimento in questione, lo stato di fosforilazione di AMPKaThr172 non era cambiato (Fig.4J), così come non erano ambiati i due siti di fosforilazione AMPK-dipendenti di ULK1, precisamente ULK1Ser555 (Fig.4K) e ULK1Ser317 (Fig.4L).

Figura 4. Cambiamenti nei componenti della trasduzione del segnale in risposta a ad esercizi svolti sul tapis roulant eseguiti sia in condizioni di digiuno, sia in condizioni di sazietà. I valori sono presentati come medie ± ES. *p< 0.05 , confrontati a riposo (effetto dell' esercizio). §p< 0.05 , §§p< 0.01 , confrontati con lo stato di sazietà (effetti del digiuno). Appropriate Wester blots rappresentativi sono aggiunte sotto ogni variabile. Aggiustamento per contrasto e brillantezza era applicato all'intera figura.
Altri segnali di trasduzione dello stress cellulare potrebbero potenzialmente essere responsabili dell'osservato aumento dell'autofagia. p38 MAPK è attivato da una varietà di stress tra i quali l'esercizio. E' stato dimostrato che p38 MAPK lega lo stress ossidativo all'attivazione dell'autofagia (McClung JM, et al., 2010). La fosforilazione di p38Thr180/Tyr182 era più alta a seguito dell'esercizio nella condizione di sazietà ma non era aumentata ulteriormente con l'esercizio nello stato di digiuno (Fig.5A). I carbonili proteici invece sono rimasti inalterati (Fig.5B).

Figura 5. (A) lo stato fosforilato di P38 Thr180/Tyr182 ; (B) livelli del carbonile proteico in risposta ad esercizi svolti sul tapis roulant eseguiti sia in condizioni di digiuno, sia in condizioni di sazietà. I valori sono presentati come medie ± ES. ***p< 0.001 confrontati a riposo (effetto dell' esercizio). §§p< 0.01 confrontati con lo stato di sazietà (effetto del digiuno). Appropriate Wester blots rappresentativi sono aggiunte sotto ogni variabile. Aggiustamento per contrasto e brillantezza era applicato all'intera figura.
Lo stress del reticolo endoplasmatico (ER) è attivato nel muscolo scheletrico in risposta all'esercizio di endurance (Jamart C, et al., 2012; Wu J, at al, 2011). Per far fronte allo stress dell'ER, la cellula attiva una risposta non incrociata della proteina (UPR).
Gli effettori a valle di questa via - tra i quali eIF2a – inducono l'espressione dei fattori di trascrizione come l'attivazione del fattore 4 (ATF4) di trascrizione e la proteina omologa (CHOP) della proteina di legame CCAAT/enhancer (C/EBP), così come l'unione ad incastro della proteina1 legante il fattore X di trascrizione (XBP1s). E' noto che ATF4 gioca un ruolo nella trascrizione di LC3 a Atg2 creando il legame tra ER-stress e autofagia (Kouroku Y, et al., 2007; Rouschop KM, et al., 2010). Nell'esperimento, l'esercizio ha aumentato il livello di Atf4 mRNA ma i test post-hoc all'interno di ogni condizione nutrizionale non sono risultati significativi (Fig.6A). La fosforilazione di eIF2aSer51 era aumenta quando l'esercizio veniva effettuato in una condizione di sazietà, ma non nella condizione di digiuno (Fig.6B). L'esercizio ha aumentato Xbp1s mRNA nel topo sazio ma non significativamente nel topo a digiuno (Fig.6C). Chop mRNA era più basso nella risposta all'esercizio in condizione di sazietà, mentre il digiuno ha ridotto Chop sia nel gruppo a riposo che in quello running (Fig. 6D).

Figura 6. Cambiamenti nei markers del ER-stress in risposta ad esercizi svolti sul tapis roulant eseguiti sia in condizioni di digiuno, sia in condizioni di sazietà. I valori sono presentati come medie ± ES.*p< 0.05 ***p< 0.001 confrontate a riposo (effetto dell' esercizio). §p< 0.05 , §§p< 0.01 , §§§p< 0.001 confrontate con lo stato di sazietà (effetto del digiuno). Appropriate Wester blots rappresentativi sono aggiunte sotto ogni variabile. Aggiustamento per contrasto e brillantezza era applicato all'intera figura.
In questo studio gli autori hanno dimostrato che effettuare un esercizio di endurance a bassa intensità dopo una notte di digiuno causa un aumento dell'autofagia nel muscolo scheletrico di entità maggiore di quello che si verifica nei topi che effettuano lo stesso esercizio ma in una condizione di sazietà. Questo maggiore aumento dell'autofagia sembra essere mediato dalla via insulina/Akt/mTOR e da i suoi target a valle FoxO3a e ULK1.
Novanta minuti di un esercizio di endurance a bassa intensità nella condizione di sazietà ha chiaramente aumentato LC3b-II e quindi la presenza di autofagosomi nella cellula. I risultati di questo esperimento sono in accordoq con quelli riportati da Grumati et al. (Grumati P. et al., 2011) e da He et al. (He C, et al., 2012), ma differiscono da quelli di Kim et al (Kim YA, et al., 2012) che, invece, evidenziavano un livello di LC3b-II non cambiato. Il livello stabile di p62/SQSTM1, rilevato nell'esperimento, fa suggerire agli autori che la degradazione lisosomiale di AP non era (già) attivata alla fine dell'esercizio quando questo era effettuato nella condizione di sazietà. Quando l'esercizio era condotto nella condizione di digiuno, LC3b-II era ulteriormente aumentato.
Il trend decrescente di p62/SQSTM1 combinato con la significativa alterazione di alcuni markers dell'autofagia – es. Gabarapl1-I, il rapporto Gabarapl1-I/II, cATG12, così come p62, lc3b e gabarapl1- sono argomenti a favore di un più alto flusso autofagico. Presi insieme, questi risultati mostrano che gli effetti combinati di digiuno ed esercizio conducono ad una più alta attivazione dell'autofagia nel muscolo scheletrico. Se però il digiuno e l'esercizio abbiano sempre effetti additivi nell'attivazione dell'autofagia, è stato difficile da valutare. Un enorme aumento di LC3b-II (120 volte) è stato osservato nei muscoli plantari di ratti dopo 3 giorni di digiuno (Ogata T, et al., 2010). In questa condizione, è improbabile che l'aumento di quattro volte, osservato nel presente studio dopo l'esercizio di endurance, possa avere una significativa influenza sull'attivazione dell'autofagia.
L'aumento del volume dei mitocondri è essenziale per l'incremento della capacità ossidativa del muscolo, ma un'efficiente rimozione dei mitocondri disfunzionali sembra essere cruciale per sostenere un'ottimale respirazione mitocondriale nel muscolo scheletrico. Benché, finora, la maggior attenzione è stata data alla biogenesi mitocondriale, attualmente sta avanzando l'idea (e si stanno producendo evidenze) che anche il rimodellamento della rete mitocondriale (processi di scissione e di fusione) e la mitofagia contribuiscano ai benefici che l'esercizio determina sulla salute muscolare (Yan Z, et al. 2012).
Nell'esperimento presentato, la scissione è sembrata essere inversamente controllata dall'esercizio e dal digiuno. Il digiuno ha represso l'espressione di Drp1 mRNA, una regolazione che va contro il processo di scissione. Al contrario, l'esercizio regola positivamente l'inizio della scissione aumentando lo stato di fosforilazione di DRP1Ser616. Questo conferma le precedenti osservazioni che gli autori hanno effettuato sugli esseri umani che si allenano (Jamart C, et al., 2012). Nell'esperimento presentato, lo stato nutrizionale non ha regolato lo stato di fosforilazione di DRP1 dimostrando che per indurre la scissione, un processo che probabilmente partecipa al rimodellamento della rete mitocondriale, è richiesto l'esercizio e il solo digiuno non è sufficiente. L'aumentata scissione mitocondriale è stata supposta sia una premessa alla mitofagia (Twig G, et al., 2008). Le proteine chiave che regolano la mitofagia sono BNIP3, Parkin, e p62/SQSTM1 (Romanello V e Sandri M., 2013).
In un precedente studio, gli autori non avevano osservato alcun cambiamento nel livello delle proteine BNIP3 e Parkin in risposta all'esercizio di ultraendurance nel muscolo scheletrico umano (Jamart C, et al., 2012). In questo esperimento, entrambi Parkin e BNIP3 erano aumentati a seguito del digiuno e questo aumento era completamente scomparso dopo l'esercizio. Queste osservazioni suggeriscono che la mitofagia era attivata durante l'esercizio nella condizione di digiuno. Poiché Parkin e BNIP3 sono ancorati alla membrana mitocondriale, il loro ritorno al livello basale dopo l'esercizio condotto nella condizione di digiuno è probabilmente dovuto a un aumento del flusso mitofagico, con conseguente degradazione di queste proteine insieme ai mitocondri. La più alta espressione mRNA di Bnip3 e della fosforilazione di DRP1, così come il più basso livello di p62/SQSTM1 nel gruppo Digiuno + Corsa, in confronto al gruppo Digiuno + Riposo, sono altri elementi a favore di questa ipotesi.
Il protocollo di esercizio utilizzato nell'esperimento ha attivato il principale regolatore della biogenesi mitocondriale Pgc1a, ma i markers di fusione Mfn1 e Mfn2 sono rimasti inalterati. Altri autori usando un protocollo di esercizio incrementale nei ratti avevano riportato una diminuzione di Mfn1 e Mfn2 mRNA durante l'esercizio e un aumento nelle ore successive alla fine dell'esercizio (Ding H, et al., 2010). Questo suggerisce che la fusione mitocondriale è repressa o non è cambiata durante l'esecuzione dell'esercizio ed è attivata nella fase di recupero.
Se un'aumentata mitofagia contribuisca a un più favorevole rimodellamento dei mitocondri, che dovrebbe essere di beneficio per il muscolo, rimane sconosciuto ma evidenze sperimentali supportano questa ipotesi. I topi carenti di PINK, incapaci di attivare la mitofagia, mostrano una profonda disfunzione mitocondriale nel muscolo scheletrico. Al contrario, fare un esercizio in una condizione di digiuno determina un miglioramento maggiore nel metabolismo dei grassi e nel processo ossidativo rispetto a quello che si verifica quando lo stesso programma viene effettuato in una condizione di sazietà (Van Proeyen K, et al., 2011). Chiaramente, se ulteriori ricerche saranno capaci di confermare questa ipotesi, fare esercizio in una condizione di digiuno potrebbe rivelare un efficiente paradigma di esercizio per la lotta contro le deleterie conseguenze metaboliche di malattie come l'obesità e l'insulino-resistenza.
L'attivazione dell'autofagia in risposta all'esercizio di endurance è correlata alle sue principali funzioni omeostatiche, vale a dire: 1) fornire energia alternativa al substrato e, 2) rimuovere i costituenti danneggiati della cellula (Levine B and Kroemer G, 2008). I risultati dell'esperimento presentato, sostengono l'idea che endurance running a bassa intensità, aumenta l'autofagia in una maniera insulino/Akt/mTOR/ULK1-dipendente. Eseguire lo stesso esercizio in una condizione di digiuno, ha determinato un ulteriore aumento dell'autofagia, attraverso l'attivazione di FoxO3a.
L'attività di ULK1 è sotto il controllo sia di mTORC1 che di AMPK (Kim J, et al., 2011). mTORC1 previene l'attivazione di ULK1 fosforilando la chinasi a Ser575 (Kim J, et al., 2011). In condizioni di bassa energia, mTORC1 si dissocia da ULK1, e quest'ultimo fosforila Atg13 e FIP200 con conseguente attivazione dell'autofagia (Zhao M and Klionky DJ, 2011). Al meglio delle loro conoscenze gli autori ritengono che questo loro è il primo studio che riporta una de-fosforilazione di ULK1Ser575 ed un aumento nella forma totale di ULK1 nel muscolo scheletrico in risposta all'esercizio.
AMPK è anche abile a controllare l'attività di ULK1 sia direttamente, fosforilando la chinasi in molteplici siti, sia indirettamente inibendo mTORC1 (Egan D, et al., 2011; Sanchez AM, et al, 2012a; Sanchez AM, et al, 2012b). Tuttavia, lo stato di fosforilazione di AMPThr172 è rimasto inalterato in tutte le condizioni sperimentali utilizzate. I risultati di questo studio sono in accordo con precedenti studi che hanno mostrano che non si verifica, a seguito di un esercizio di endurance a bassa intensità, alcuna alterazione dello stato di fosforilazione o dell'attività di AMPKa (Egan B, et al., 2010; Gonzalez AA, et al., 2004; Tadaishi M, et al., 2011). Nell'esperimento, lo stato di fosforilazione, dei siti AMPK-dipendenti di ULK1 (Ser317 e Ser555), non è risultato modificato. Inoltre, secondo gli autori, i loro risultati suggeriscono che AMPK non era essenziale per l'attivazione del complesso ULK1. Questa attivazione, nelle condizioni dell'esperimento, è stata determinata piuttosto dall'inibizione di mTORC1.
FoxO3a è il principale regolatore trascrizionale dell'autofagia nel muscolo scheletrico (Mammucari C, et al., 2007; Zhao J, et al., 2007), la cui localizzazione nucleare è regolata principalmente dal suo stato di fosforilazione (Van Der Heide LP, et al., 2004). Nell'esperimento presentato, FoxO3aThr32 era più basso quando l'esercizio era condotto in una condizione di digiuno e questa diminuzione era associata ad una più alta espressione dei target trascrizionali di FoxO3a, come Lc3b e Gabarapl1. Presi insieme, questi dati supportano l'idea che l'esercizio in una condizione di digiuno aumenti ulteriormente l'autofagia attraverso regolazioni trascrizionali mediate da FoxO3a. Tuttavia ulteriori esperimenti sulla perdita delle funzioni consentirebbero di determinare chiaramente la funzione di FoxO3a nella regolazione dei geni correlati all'autofagia. Altre vie del segnale hanno potenzialmente contribuito all'aumento di LC3b-II in risposta all'esercizio di endurance.
He et al. hanno mostrato che l'interruzione dell'interazione tra B-cell lymphoma2 (Bcl-2) e Beclin-1 tiene conto dei benefici metabolici dell'attivazione dell'autofagia in risposta all'esercizio (He C, et al., 2012). L'interazione tra Bcl-2 e Beclin-1 è regolata da alcuni meccanismi. La fosforilazione di Bcl-2 attraverso c-jun NH2-terminal (JNK) MAPK (Wel Y, et al., 2008) è un'ipotesi attraente poiché è noto che i MPAK sono regolati dall'esercizio (Kramer HF and Goodvear LJ, 2007). Gli sperimentatori hanno misurato lo stato di fosforilazione di JNK a Thr183/Tyr185 ed hanno rilevato che esso è rimasto inalterato (dati non mostrati). BNIP3 può competere con Beclin-1 legando Bcl-2 attraverso i loro BH3 domain. Pertanto, secondo gli autori, l'aumento di BNIP3 nel gruppo Digiuno+Riposo potrebbe spiegare il più alto LC3b-II attraverso l'interruzione della interazione Bcl-2/Beclin-1.
Un'altra kinasi che, è noto, regola l'autofagia nel muscolo scheletrico è p38MAPK (Doyle A, et al., 2011; McClung JM, et al., 2010). La fosforilazione di p38 aumenta in una varietà di stress cellulari incluso l'esercizio (25) e la starvazione (Kim J, et al., 2009). Gli sperimentatori hanno misurato un significativo aumento di p38Thr180/Tyr182 nei gruppi Sazietà+Corsa e Digiuno+Riposo, ma nessun ulteriore aumento quando l'esercizio era combinato con il digiuno. Mentre il coinvolgimento di p38 nell'espressione del gene correlato all'autofagia e la presenza di AP sono state già evidenziate (Doyle A, et al., 2011; McClung JM, et al., 2010), il suo ruolo e le vie del segnale implicate non sono state ancora completamente chiarite. E' possibile che p38 lega lo stress ossidativo all'autofagia (McClung JM, et al., 2010). Tuttavia, gli sperimentatori in questo studio non hanno rilevato alcun aumento dei carbonili proteici. L'autofagia è plausibilmente up-regolata a seguito dello stress del Reticolo Endoplasmatico (ER) per aiutare la rimozione di proteine mispiegate o non piegate. L'UPR induce autofagia controllando la trascrizione di vari Atg (Deegan S, et al., 2012). Per esempio, il fattore di trascrizione ATF4 provoca l'espressione di LLC3 e Atg12 (Kouroku Y et al., 2007; Rouschop KM, et al., 2010).
Secondo gli autori, i loro risultati indicano che ATF4 contribuirebbe all'attivazione dell'autofagia durante l'esercizio indipendentemente dallo stato nutrizionale, ma ATF4 non è un marker specifico di UPR dato che altri meccanismi regolatori della trascrizione di ATF4 sono stati descritti (Dey S, et al., 2010). Anche l'osservata attivazione di eIF2a, durante l'esercizio nella condizione di sazietà, secondo gli autori è a favore dell'implicazione dello stress di ER nella conversione di LC3 durante l'esercizio (Kouroku Y et al., 2007). Inaspettatamente per gli autori, eIF2aSer51, CHOP e XBP1s sono rimasti inalterati quando l'esercizio era condotto nella condizione di digiuno, e questo loro ritengono sia una dimostrazione che in questa circostanza, lo stress ER non è attivato dall'esercizio e quindi non può contribuire all'attivazione dell'autofagia. I meccanismi responsabili dell'attivazione di UPR durante l'esercizio nella condizione di digiuno sono attualmente sconosciuti.
Dalle più recenti evidenze scientifiche prese in esame in questa tesi emergono diversi aspetti:
Svolgere un esercizio in condizioni di digiuno determina un miglioramento maggiore nel metabolismo dei grassi e nel processo ossidativo, rispetto a svolgere lo stesso esercizio in condizioni di sazietà. Ciò potrebbe rivelare un efficiente programma di esercizio per la lotta contro le patologie metaboliche come l'obesità e l'insulino resistenza.
Equilibrio proteolitico l’autofagia rimuove organelli danneggiati e aggregati proteici per mantenere la funzionalità delle fibre
Macroautofagia, microautofagia e CMA distinguono degradazione di organelli, piccole porzioni di citoplasma e proteine selettive
Bilanciamento critico un flusso eccessivo provoca atrofia, uno insufficiente accumula aggregati tossici e favorisce sarcopenia
L’articolo esamina i meccanismi dell’autofagia nel muscolo scheletrico, descrivendo macroautofagia, microautofagia e CMA, il reclutamento di LC3 e il ruolo di mTOR nel bilanciamento del flusso autofagico. Si analizza come l’equilibrio tra degradazione e riciclo proteico influenzi omeostasi, atrofia e sarcopenia, evidenziando la natura di «lama a doppio taglio» di questo processo per la salute muscolare.